
Un dispositivo, múltiples pruebas: cómo optimizar el control de calidad integral de los comprimidos
Compartir
Resumen: La calidad de los comprimidos influye directamente en la eficacia, la estabilidad y el cumplimiento normativo. Tradicionalmente, los ensayos de dureza, friabilidad, desintegración y disolución exigían cuatro instrumentos distintos y registros manuales. Con un probador de comprimidos 4 en 1 como el SY-6DN, los laboratorios pueden realizar las cuatro pruebas farmacopeicas en una sola plataforma, con datos coherentes y trazables.
Para una visión general de las certificaciones y normas de cumplimiento que cumplen nuestros equipos, consulte nuestra página de Certificaciones y Cumplimiento.
Introducción
Como forma farmacéutica sólida más habitual, los comprimidos exigen una estricta supervisión de calidad. Cada prueba farmacopeica (dureza, friabilidad, desintegración, disolución) cubre un atributo de calidad distinto que afecta a la exactitud de la dosis y a la seguridad del paciente. Los flujos de trabajo convencionales usan un instrumento distinto para cada una, lo que reduce la eficiencia y aumenta el riesgo de incoherencias. Un probador de comprimidos 4 en 1 consolida estas pruebas en una sola plataforma.
Por qué importa el ensayo de comprimidos
- Exactitud de la dosis: Los resultados de disolución y desintegración muestran si cada comprimido libera el fármaco según lo previsto.
- Resistencia mecánica: La dureza y la friabilidad influyen en cómo soportan los comprimidos el almacenamiento, el envasado y el transporte.
- Cumplimiento: Las farmacopeas y las GMP exigen el estricto cumplimiento de todos los parámetros críticos de los comprimidos.
Puntos débiles del sector
- Ensayos fragmentados: Se necesitan varios instrumentos, los datos están dispersos y los flujos de trabajo son ineficientes.
- Registro manual: Los datos escritos a mano o registrados manualmente conllevan riesgo de errores de transcripción y mala trazabilidad.
- Validación compleja: La validación cruzada de varios equipos aumenta la carga de trabajo y el coste.
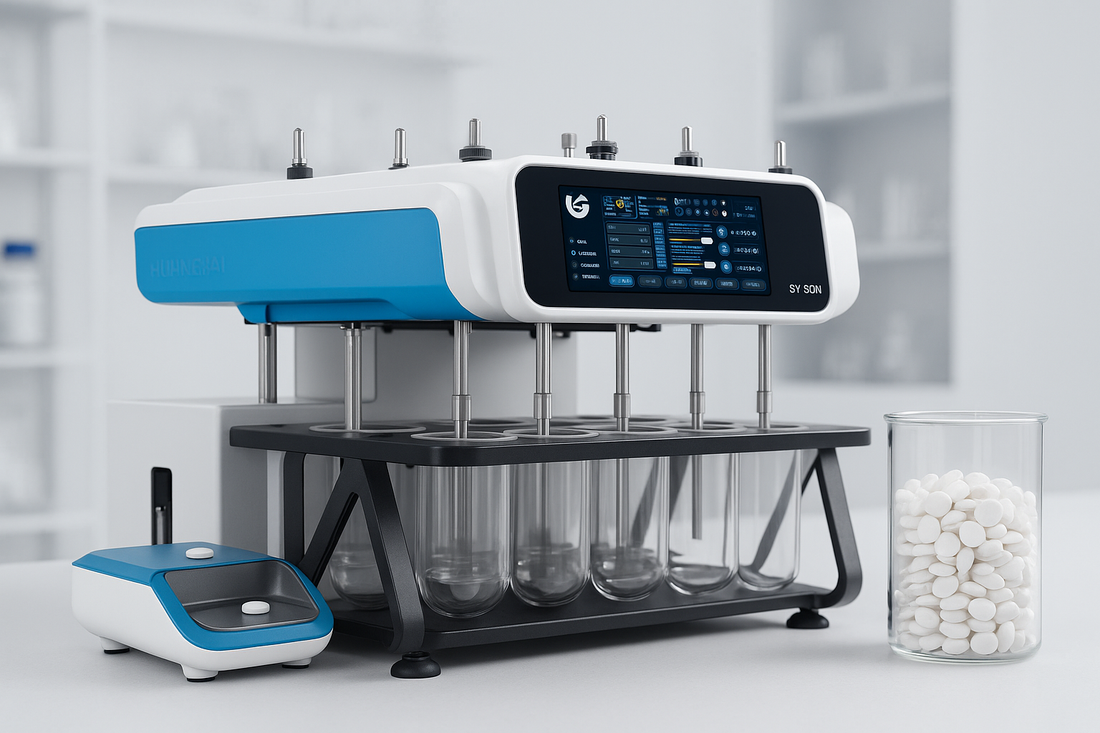
La solución de HUANGHAI: probador multiuso inteligente de comprimidos SY-6DN
El probador multifunción de comprimidos SY-6DN integra en un solo sistema cuatro pruebas farmacopeicas clave de comprimidos:
- Ensayo todo en uno: Dureza, friabilidad, desintegración y disolución en una sola plataforma. El módulo de dureza también mide el diámetro del comprimido (2–25 mm); el peso y el espesor se miden por separado.
- Proceso automatizado: Reduce la intervención del operador, mejora la eficiencia y estandariza los resultados.
- Resultados estables y fiables: Minimiza el error humano y mejora la coherencia de los datos entre lotes.
Comparación: ensayo tradicional frente a multifunción
| Aspecto | Flujo de trabajo tradicional con varios equipos | Probador multifunción SY-6DN |
|---|---|---|
| Equipos necesarios | 4 instrumentos independientes | 1 equipo integrado |
| Eficiencia | Baja, con traslado manual de muestras | Alta, medición en un solo paso |
| Registro de datos | Manual, con riesgo de error | Automático, listo para auditoría |
| Carga de validación | Múltiples calibraciones de equipos | Un único proceso de validación |
Cumplimiento y valor
- Cumple las normas farmacopeicas: Garantiza que los comprimidos cumplan todos los parámetros de calidad exigidos.
- Ahorro de costes: Reduce la compra de equipos y los gastos de mantenimiento continuo.
- Mayor eficiencia: Apoya tanto a los laboratorios de I+D como a los entornos de QC de producción con flujos de trabajo simplificados.
Producto relacionado
SY-6DN Probador inteligente de comprimidos 4 en 1
Probador de comprimidos 4 en 1 que combina disolución (6 estaciones, aparatos 1 y 2 de la USP), desintegración, dureza y friabilidad.
Equipo recomendado
Conclusión clave
El control de calidad farmacéutico moderno exige tanto precisión como eficiencia. Al consolidar varias pruebas en un único flujo de trabajo, el probador multifunción de comprimidos SY-6DN simplifica el control de calidad de los comprimidos, reduce costes y garantiza un cumplimiento fiable de los requisitos farmacopeicos.
Nota sobre la integridad de los datos: Algunos instrumentos de laboratorio de Huanghai (p. ej., LB-3D, SY-6DN, RCZ-8N) incluyen gestión de usuarios de tres niveles y pista de auditoría; los datos pueden exportarse por USB.
Preguntas frecuentes
P: ¿Qué diferencia hay entre la 21 CFR Part 11 de la FDA y el Anexo 11 de la UE?
R: Ambas normativas regulan los registros electrónicos y las firmas electrónicas (ERES) en la fabricación farmacéutica, pero con un alcance distinto: 21 CFR Part 11 de la FDA se aplica a las instalaciones reguladas en EE. UU. y es prescriptiva en cuanto a los controles técnicos (registros de auditoría, control de acceso, validación de sistemas). Anexo 11 de las GMP de la UE se basa en el riesgo y es menos prescriptivo: hace hincapié en la validación, la integridad de los datos y la continuidad del negocio. Diferencia operativa clave: el Anexo 11 de la UE exige una evaluación de riesgos más detallada antes y durante el uso de sistemas informatizados, mientras que la Part 11 especifica requisitos técnicos mínimos. Para el acceso a mercados globales, los sistemas de instrumentos y software deben cumplir ambos marcos simultáneamente.
P: ¿Qué son los principios ALCOA+ y cómo se aplican a los instrumentos de laboratorio?
R: ALCOA+ significa: Atribuible, Legible, Contemporáneo, Original, Exacto, además de Completo, Coherente, Duradero y Disponible. En los instrumentos de laboratorio farmacéutico: Atribuible = cada entrada o cambio de datos está vinculado a un inicio de sesión de operador concreto; Contemporáneo = los datos se registran en el momento del ensayo, no se reconstruyen; Original = los datos en bruto se conservan sin modificar; Exacto = los registros de calibración y mantenimiento sustentan la exactitud de la medición. Los instrumentos inteligentes de Huanghai (RCZ-8N, LB-3D, YPD-350N, SY-6DN) incluyen inicio de sesión de operador, registros de auditoría con marca de tiempo y bloqueo de parámetros para respaldar el cumplimiento de ALCOA+. Para un cumplimiento total, combine con un LIMS validado.
P: ¿Cómo debe llevarse a cabo la cualificación IQ/OQ/PQ de los instrumentos de ensayo farmacéuticos?
R: Cualificación en tres fases: IQ (cualificación de instalación) verifica que el instrumento esté instalado según las especificaciones del fabricante (servicios, entorno, documentación). OQ (cualificación operativa) verifica que el instrumento funcione dentro de los parámetros especificados en todo su rango operativo; en los disolutores esto incluye el control de temperatura (37 °C ± 0,5 °C), la velocidad de paleta/cesta (±4 % de las RPM especificadas según la USP) y la exactitud del volumen de las cubas. PQ (cualificación de desempeño) verifica un desempeño constante a lo largo del tiempo en condiciones reales de uso.
P: ¿Qué copias de seguridad y recuperación ante desastres se requieren para los registros electrónicos GMP?
R: La 21 CFR Part 11 de la FDA y el Anexo 11 de la UE exigen que los registros electrónicos puedan recuperarse durante todo el periodo de conservación (normalmente 1 año tras la caducidad del producto y, como mínimo, 2 años tras la liberación del lote en la mayoría de los productos). Buena práctica: implementar copias de seguridad diarias automáticas en una ubicación externa o en la nube, con pruebas de restauración trimestrales. Para los datos a nivel de instrumento, almacene los registros primarios en un LIMS validado o en un servidor de red en lugar de depender de la memoria interna del instrumento. En las inspecciones regulatorias se espera un plan de recuperación ante desastres (DRP) documentado, con RTO (objetivo de tiempo de recuperación) y RPO (objetivo de punto de recuperación) definidos. Contáctenos para hablar de las opciones de exportación de datos por USB.